Ensembl öffnet neun Milliarden Prognosen für Labore
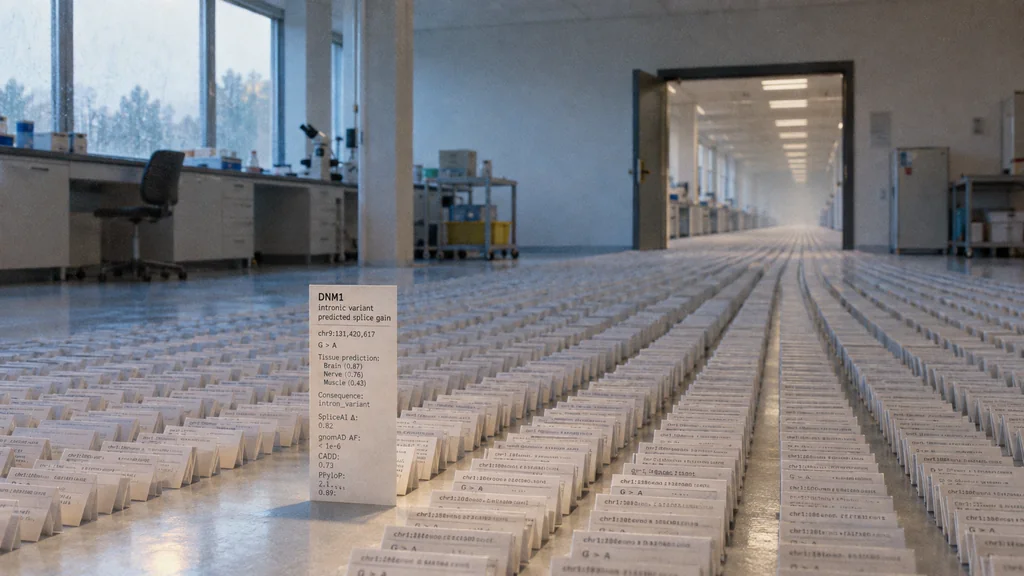
One predicted mutation rises, but only an experiment can confirm it.
Bildkomposition · tobriefDas menschliche Referenzgenom bildet eine standardisierte Version der rund drei Milliarden Positionen unserer DNA ab, an denen jeweils einer von vier chemischen Bausteinen steht. Wird ein solcher Baustein durch eine der drei Alternativen ersetzt, entsteht eine hypothetische Mutation. Google DeepMinds Modell AlphaGenome hat für sämtliche dieser möglichen Einzelbasenaustausche Berechnungen vorgenommen und damit rund neun Milliarden Einträge erzeugt. Jeder enthält im Durchschnitt etwa 27.000 Vorhersagen zu molekularen Auswirkungen in verschiedenen Geweben und Zelltypen (DeepMind). Der daraus entstandene Atlas erfasst außerdem mehr als 100 Millionen kurze Einfügungen und Verluste von DNA-Bausteinen, die bereits in Bevölkerungsdatenbanken verzeichnet sind (Atlas-Preprint).
Bei keinem dieser Einträge handelt es sich um eine experimentelle Messung. Das Modell berechnet vielmehr, welche biologischen Veränderungen bei der jeweiligen Mutation zu erwarten wären. Entscheidend ist daher, ob diese Vorhersagen Forschern tatsächlich helfen, unter Millionen genetischer Varianten jene herauszufiltern, die für eine Erkrankung relevant sein könnten.
Eine verborgene Variante und ein Hinweis aus dem Gehirn
Der bislang anschaulichste Anwendungsfall betrifft einen Menschen mit schwerer epileptischer Enzephalopathie, bei dem die genetische Diagnostik zunächst keine Ursache ergeben hatte. Forscher des Broad Institute, des GREGoR Consortium und des AlphaGenome-Teams bewerteten die Varianten des Patienten mithilfe des zusammenfassenden Atlas-Werts AVI, kurz für AlphaGenome Variant Impact, neu. Dadurch rückte eine Veränderung tief in einem Intron des Gens DNM1 nach oben (Fortune). Introns sind DNA-Abschnitte, die aus der genetischen Abschrift herausgeschnitten werden, bevor deren Information in ein Protein übersetzt wird. Sie werden bei Analysen häufig nachrangig behandelt; zudem hatte eine frühere RNA-Untersuchung im Blut keine eindeutigen Ergebnisse geliefert, weil DNM1 in Blutzellen kaum aktiv ist.
Eine gesonderte Analyse schrieb 69 Prozent des AVI-Signals vorhergesagten Auswirkungen auf das Spleißen zu, also jenem Vorgang, bei dem Zellen RNA vor der Proteinherstellung zuschneiden und neu zusammensetzen. Dem Modell zufolge erzeugt die Variante in einer gehirnspezifischen Form des Gens eine fehlerhafte Spleißstelle, wodurch das entstehende Protein 13 zusätzliche Aminosäuren enthält (Fortune; DeepMind). Ein Labortest reproduzierte die vorhergesagte Spleißveränderung. Daraufhin wurde die Variante als wahrscheinlich krankheitsverursachend eingestuft, eine formale Kategorie, in die neben Funktionsdaten auch Familiengeschichte und Vererbungsmuster eingehen (Atlas-Preprint).
Der Ablauf zeigt, wofür das System derzeit taugt: Der AVI-Wert brachte die Variante in der Rangfolge nach vorn, die Detailanalyse lieferte den Hinweis auf eine mögliche Spleißstörung, und das Experiment bestätigte diese Störung. Das Modell stellte die Diagnose also nicht selbst. Zudem beschreibt die veröffentlichte Darstellung nicht sämtliche Schritte, die zur abschließenden Klassifizierung der Variante führten (Nature).
Der Vergleich mit bestehenden Verfahren und die nächsten Schritte
Im Atlas-Preprint wird AVI rückblickend anhand bereits aufgeklärter Fälle seltener Erkrankungen aus dem GREGoR Consortium geprüft. In 29,5 Prozent der Fälle ordnete das System die bekannte ursächliche Variante unter den 50 aussichtsreichsten Kandidaten eines Patienten ein; beim seit Langem etablierten genomweiten Bewertungsinstrument CADD waren es 12,5 Prozent (Atlas-Preprint). Am deutlichsten fiel der Vorsprung in nichtcodierenden Regionen aus. Sie machen den größten Teil des Genoms aus, enthalten selbst keine Bauanleitungen für Proteine und sind deshalb besonders schwer zu deuten. DeepMind-Forscher Žiga Avsec räumte allerdings Schwächen bei bestimmten Enhancer-Effekten ein, die von weiter entfernt liegenden DNA-Abschnitten ausgehen und die Aktivität von Genen steuern (Fortune).
Diese Ergebnisse beruhen auf Ranglistenvergleichen mit sorgfältig ausgewählten, bereits gelösten Fällen; an der Untersuchung wirkten zudem DeepMind-Mitarbeiter mit, und die Arbeit liegt bislang nur als Preprint vor. Eine bekannte Lösung rückblickend wiederzufinden, ist methodisch eben etwas anderes, als bei tatsächlich ungeklärten Fällen zusätzliche Diagnosen zu ermöglichen.
Am 9. September teilte das europäische Bioinformatikzentrum EMBL-EBI mit, der AVI-Wert stehe nun über den Ensembl Variant Effect Predictor (VEP) bereit. Mit diesem Annotationssystem überführen Forschungs- und klinische Labore genetische Rohdaten in interpretierbare Befunde (EMBL-EBI). VEP ist bereits Bestandteil vieler Verarbeitungssysteme. Labore können AVI nun zusammen mit Angaben zu Genfolgen und Häufigkeiten in der Bevölkerung stapelweise abrufen, ohne dafür ein separates Google-Portal aufrufen zu müssen. Die Einbindung erleichtert also den technischen Zugang, ist aber keine Bestätigung der klinischen Zuverlässigkeit. DeepMind weist selbst darauf hin, AlphaGenome sei weder für den klinischen Einsatz validiert noch dafür zugelassen (DeepMind).
Im beschriebenen DNM1-Fall half AlphaGenome dabei, eine zuvor übersehene Variante zu priorisieren und eine überprüfbare Hypothese zur Spleißstörung zu formulieren. Ob dieses Verfahren die Zahl genetischer Diagnosen in größerem Maßstab erhöht, müssen nun prospektive Studien unabhängiger Forschergruppen mit tatsächlich ungeklärten Fällen zeigen, bei denen die richtige Antwort nicht schon bekannt ist.
Details about this article
- Model:
- claude-opus-4-6
- Generated:
- 9/10/2026, 2:07:54 AM
- Pipeline run:
- eu_pipeline_20260910_005006
- Watermark:
- SynthID (Google's invisible watermark)
- Human review:
- None before publication