Ensembl ouvre neuf milliards de prédictions
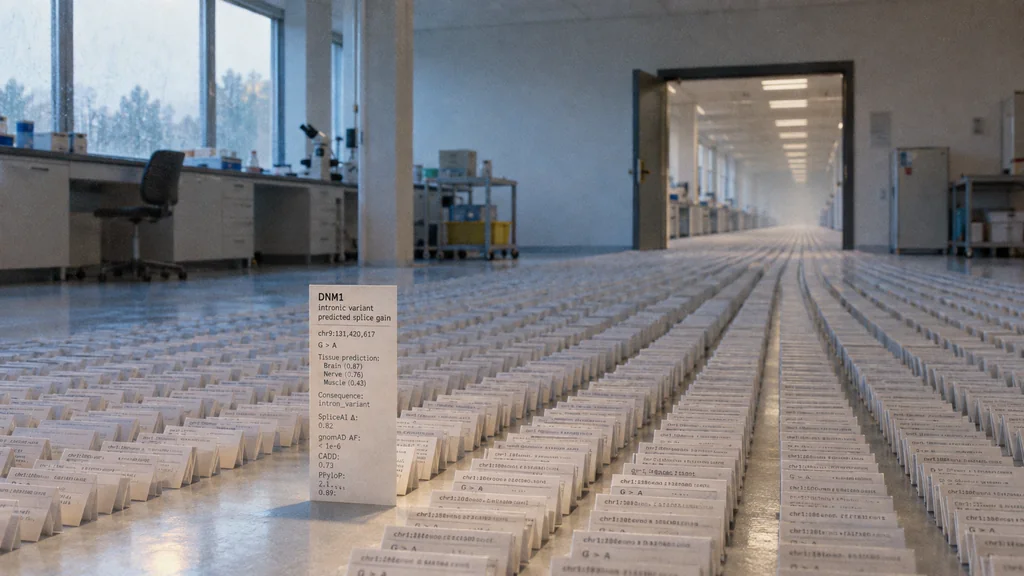
One predicted mutation rises, but only an experiment can confirm it.
Composition d image · tobriefDepuis le 9 septembre, Ensembl permet aux laboratoires d’interroger les neuf milliards de mutations prédites par AlphaGenome. L’outil pourrait accélérer le diagnostic des maladies rares, mais ses résultats restent des estimations sans validation clinique.
Le génome humain de référence compte environ trois milliards de positions, occupées chacune par l’une des quatre lettres chimiques de l’ADN. En remplaçant, à chaque position, cette lettre par chacune des trois autres, le modèle AlphaGenome de Google DeepMind a simulé toutes les substitutions possibles. Il en résulte près de neuf milliards d’entrées, assorties en moyenne d’environ 27 000 prédictions moléculaires couvrant différents tissus et types cellulaires (DeepMind). Cet Atlas comprend également plus de 100 millions d’insertions et de délétions courtes déjà recensées dans les bases de données génétiques des populations (prépublication de l’Atlas).
Ces données ne proviennent toutefois d’aucune mesure expérimentale. Elles décrivent les effets que le modèle prévoit pour chaque mutation hypothétique. Leur intérêt dépend donc de leur capacité à orienter les chercheurs vers les variants qui jouent réellement un rôle dans la maladie.
Un variant enfoui, un indice propre au cerveau
Le cas le plus probant concerne une personne atteinte d’une encéphalopathie épileptique sévère, restée sans diagnostic après séquençage génétique. Des chercheurs du Broad Institute, en collaboration avec le GREGoR Consortium et l’équipe d’AlphaGenome, ont utilisé le score synthétique de l’Atlas, baptisé AVI pour AlphaGenome Variant Impact, afin de réexaminer les variants du patient. Le classement a fait remonter une modification située au cœur d’un intron du gène DNM1 (Fortune). Un intron est une séquence d’ADN éliminée avant que les instructions du gène ne servent à produire une protéine. Ces régions sont rarement examinées en priorité et l’analyse antérieure de l’ARN sanguin n’avait rien révélé, car DNM1 est presque inactif dans les cellules du sang.
Une analyse complémentaire a attribué 69 % du signal AVI à un effet prédit sur l’épissage, le mécanisme par lequel la cellule découpe puis assemble l’ARN avant de fabriquer une protéine. Selon AlphaGenome, le variant créerait un site d’épissage anormal dans une forme du gène propre au cerveau, ajoutant treize acides aminés à la protéine produite (Fortune ; DeepMind). Un essai en laboratoire a reproduit cette anomalie. Le variant a alors été reclassé comme probablement pathogène, catégorie formelle qui combine les antécédents familiaux, le mode de transmission et les données fonctionnelles (prépublication de l’Atlas).
La méthode apparaît ici clairement : le score a placé le variant parmi les pistes prioritaires, l’analyse d’attribution a désigné l’épissage comme mécanisme possible, puis l’expérience a confirmé la perturbation. AlphaGenome n’a donc pas posé seul le diagnostic. Le récit publié ne détaille d’ailleurs pas toutes les étapes ayant conduit à la nouvelle classification (Nature).
Les performances et leurs limites
La prépublication de l’Atlas présente des tests rétrospectifs menés sur des cas de maladies rares déjà résolus par le GREGoR Consortium. AVI a placé le variant causal connu parmi les cinquante premiers candidats dans 29,5 % des cas, contre 12,5 % pour CADD, l’outil de notation génomique utilisé depuis longtemps (prépublication de l’Atlas). L’écart est le plus marqué dans les régions non codantes, qui constituent l’essentiel du génome mais ne contiennent pas directement les recettes de fabrication des protéines et restent, pour cette raison, difficiles à interpréter. Žiga Avsec, chercheur chez DeepMind, reconnaît néanmoins des performances plus faibles pour certains effets des « enhancers », ces séquences d’ADN éloignées qui régulent l’activité des gènes (Fortune).
La portée de cette comparaison reste limitée. Les chercheurs ont appliqué les outils à des dossiers sélectionnés dont la cause était déjà connue, avec la participation de collaborateurs de DeepMind, et les résultats n’ont pour l’heure été publiés que sous forme de prépublication. Retrouver rétrospectivement une réponse connue ne garantit pas qu’AVI augmentera le nombre de diagnostics chez des patients dont le cas demeure réellement inexpliqué.
Le 9 septembre, EMBL-EBI, l’infrastructure publique européenne de bio-informatique, a annoncé l’intégration du score AVI à Ensembl Variant Effect Predictor (VEP), le système qui transforme les données génétiques brutes en annotations exploitables par les chercheurs (EMBL-EBI). VEP fait déjà partie des chaînes de traitement des laboratoires cliniques et de recherche. Ceux-ci pourront désormais récupérer AVI, les conséquences possibles sur les gènes et la fréquence des variants dans les populations au cours d’une même opération, sans passer par un portail distinct de Google. Ensembl facilite ainsi l’accès au score, mais ne garantit pas sa fiabilité clinique : DeepMind précise qu’AlphaGenome n’a été ni validé ni autorisé pour un usage médical (DeepMind).
Dans le cas lié à DNM1, AlphaGenome a permis de repérer un variant négligé et de formuler une hypothèse d’épissage vérifiable en laboratoire. Pour savoir si cette méthode améliore les diagnostics à grande échelle, il faudra désormais des études prospectives conduites par des équipes indépendantes sur des cas non résolus, et non sur des dossiers dont la réponse était déjà connue.
Details about this article
- Model:
- claude-opus-4-6
- Generated:
- 9/10/2026, 2:07:54 AM
- Pipeline run:
- eu_pipeline_20260910_005006
- Watermark:
- SynthID (Google's invisible watermark)
- Human review:
- None before publication